Asociación Española de Malformaciones Anorrectales y Enfermedad de Hirschsprung
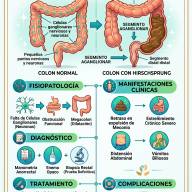
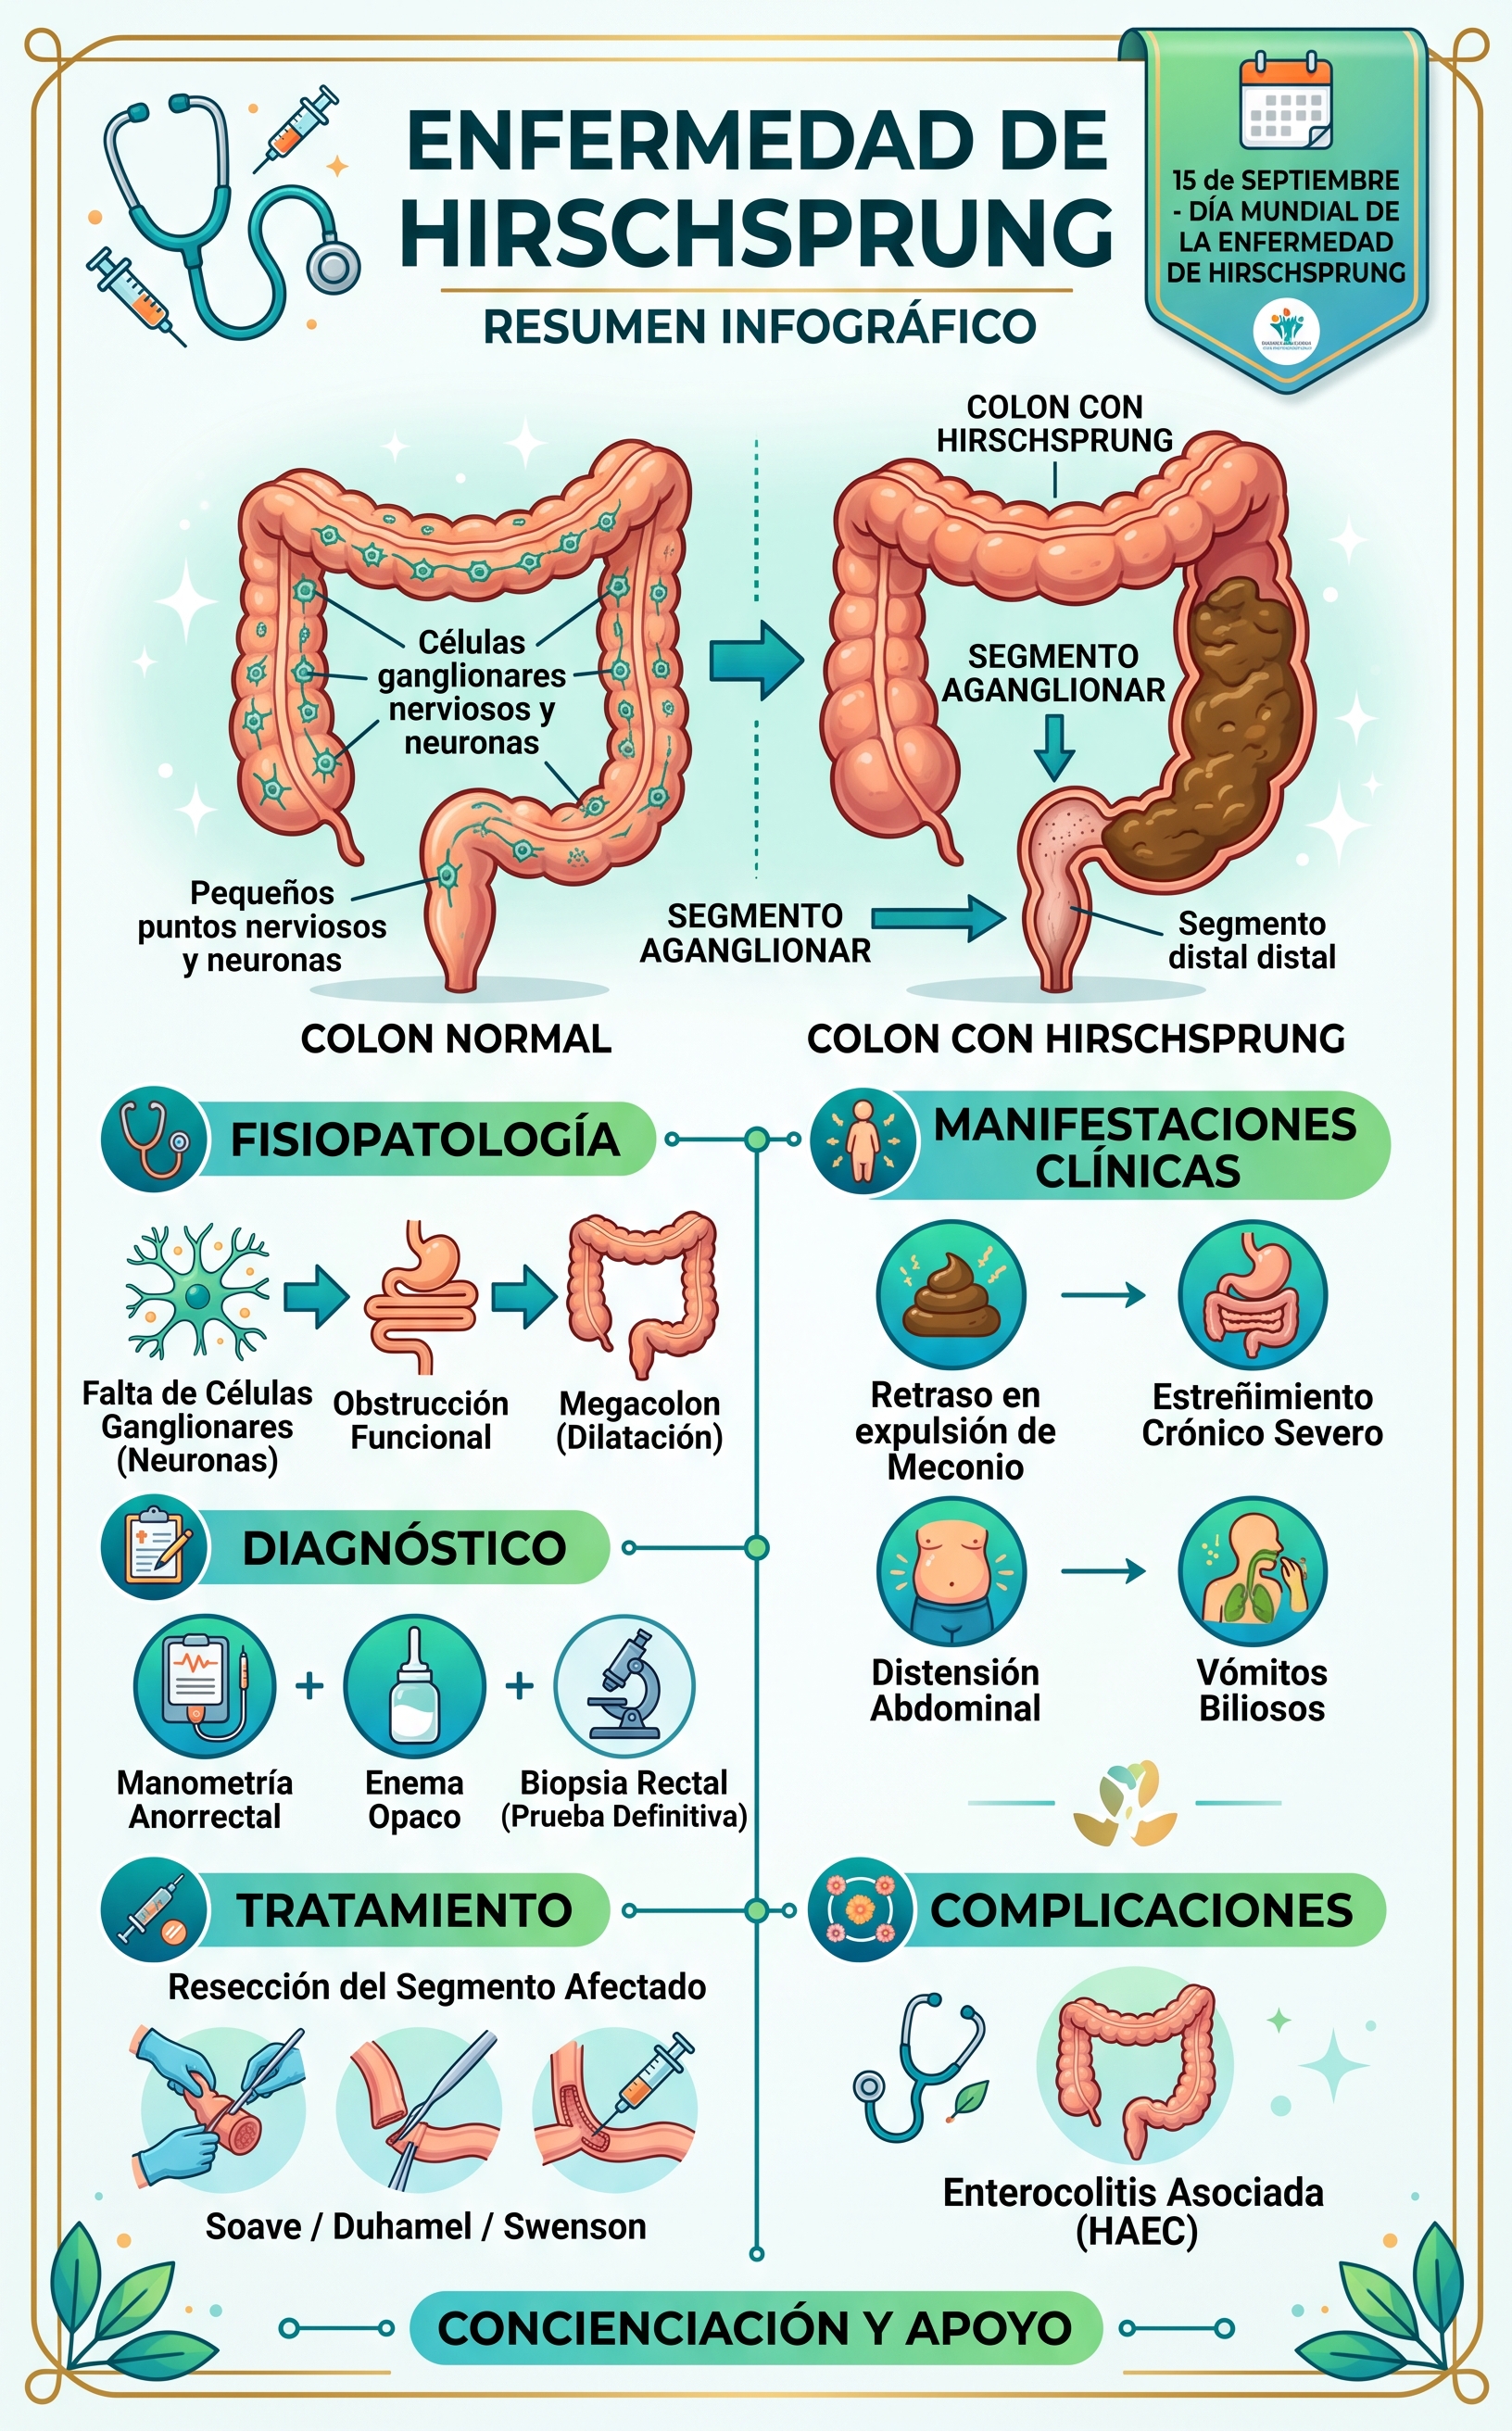
La enfermedad de Hirschsprung (EH), o megacolon aganglionico congénito, representa la causa más frecuente de obstrucción intestinal baja en recién nacidos. Descrita por primera vez por el pediatra danés Harald Hirschsprung en 1886, es una neurocristopatía caracterizada por la ausencia de células ganglionares en los plexos submucoso y mientérico del intestino distal.
1. Bases Embriológicas y Fisiopatología
Para comprender la enfermedad de Hirschsprung, es necesario analizar el desarrollo del sistema nervioso entérico (SNE) durante la embriogénesis humana.
Alteración de la migración celular
Entre la 5.ª y la 12.ª semana de gestación, las precursoras de las células de la cresta neural (células vagales) migran cráneo-caudalmente a lo largo del tubo digestivo:
- Plexo mientérico (de Auerbach): Ubicado entre las capas musculares circular y longitudinal.
- Plexo submucoso (de Meissner): Ubicado en la capa submucosa.
En la enfermedad de Hirschsprung, este proceso de migración, proliferación o supervivencia celular se interrumpe prematuramente. Como la migración avanza de proximal a distal, el recto siempre está afectado, y la aganglionosis se extiende de forma continua hacia zonas más proximales.
Dinámica neuromuscular y megacolon
- Falta de relajación (Tono sostenido): Las neuronas entéricas de tipo inhibitorio (que liberan óxido nítrico y péptido intestinal vasoactivo) están ausentes. El segmento aganglionar sufre una contracción tónica permanente.
- Hipertrofia de fibras nerviosas extrinsic: Ante la falta de ganglios intrínsecos, proliferan axones extrínsecos colinérgicos no funcionales (visibles mediante marcadores histológicos).
- Obstrucción y megacolon: El bolo fecal no puede superar el tramo tónico no funcional. El intestino proximal intenta vencer esta barrera incrementando el peristaltismo, lo que provoca la hipertrofia muscular y la dilatación progresiva (megacolon).
2. Genética y Formas Síndromicas
Aunque cerca del 70% de los casos son aislados (esporádicos), la enfermedad de Hirschsprung tiene una base genética multigénica compleja y de penetrancia incompleta.
Genes implicados
- Gen RET (Protooncogén RET): Es el gen dominante en la patogénesis. Mutaciones en RET (cromosoma 10q11.2) justifican hasta el 50% de los casos familiares y el 15-20% de los esporádicos.
- Vía del Endotelina (EDNRB / EDN3): Cruciales para la diferenciación celular de la cresta neural.
- Otros genes: GDNF, SOX10, PHOX2B.
Asociaciones sindrómicas (~12% de los casos)
- Síndrome de Down (Trisomía 21): Presente en un 2-10% de los pacientes con Hirschsprung.
- Síndrome de Shah-Waardenburg: Asocia albinismo parcial, sordera neurosensorial y aganglionosis.
- Síndrome de Ondina (Hipoventilación central congénita): Mutación en el gen PHOX2B.
- Neoplasia Endocrina Múltiple tipo 2 (MEN 2A y 2B): Debido a mutaciones en el gen RET.
3. Clasificación Anatómica
| Clasificación | Extensión Anatómica del Segmento Aganglionar | Frecuencia |
| Segmento Corto | Limitado al recto y colon sigmoides distal (nunca supera el sigmoides). | ~80% - 85% |
| Segmento Largo | Se extiende por encima del sigmoides (afecta colon descendente o transverso). | ~15% |
| Aganglionosis Colónica Total (Síndrome de Zuelzer-Wilson) | Afecta a la totalidad del intestino grueso y, a veces, íleon terminal. | ~5% |
| Aganglionosis Ultracorta | Afecta únicamente al esfínter anal interno y a los últimos 1-2 cm del recto. | Raro |
4. Cuadro Clínico y Complicaciones
Presentación en el Neonato
- Retraso en la eliminación de meconio: El 90% de los recién nacidos con la enfermedad no expulsan meconio en las primeras 24-48 horas de vida.
- Distensión abdominal marcada: Acompañada de timpanismo al percutir.
- Vómitos biliosos: Signo claro de obstrucción intestinal baja.
- Signo del tacto rectal: Tras realizar un tacto rectal o la retirada de una sonda, se produce una salida explosiva de gas y heces atrapadas (signo del pozo).
Presentación en el Lactante o Niño Mayor
En formas de segmento muy corto no diagnosticadas en el periodo neonatal:
- Estreñimiento crónico grave desde el nacimiento, resistente a laxantes.
- Retraso ponderostatural y malnutrición secundaria a la distensión crónica.
- Heces acintadas (de fino calibre).
Complicación Mayor: Enterocolitis Asociada a Hirschsprung (HAEC)
La HAEC es una complicación potencialmente mortal provocada por la alteración de la barrera mucosa, estasis fecal y sobrecrecimiento bacteriano (principalmente Clostridioides difficile o E. coli).
- Síntomas: Fiebre alta, letargia, distensión extrema y diarrea fétida o sanguinolenta.
- Manejo: Descompresión intestinal inmediata mediante sonda rectal e irrigaciones, antibioterapia de amplio espectro e hidratación endovenosa.
5. Algoritmo Diagnóstico
1.Enema Opaco (Radiología contrastada):
2.Manometría Anorrectal:
3.Biopsia Rectal por Aspiración:
- Hipertrofia de haces nerviosos no mielinizados.
6. Manejo Quirúrgico
El tratamiento de la enfermedad de Hirschsprung es estrictamente quirúrgico. El objetivo es resecar el tramo aganglionar y descender el intestino sano hasta el ano (pull-through), preservando la función de los esfínteres anales.
Principales Técnicas Quirúrgicas
- Técnica de Swenson: Resección completa del segmento aganglionar mediante disección extramuscular muy cercana a la pared rectal para evitar lesionar los nervios pélvicos. Se realiza una anastomosis término-terminal directa entre el intestino sano y el conducto anal.
- Técnica de Duhamel: Se deja el muñón rectal aganglionar e invaginado en la pelvis. El intestino sano prolapsa posteriormente por detrás del recto y se crea una anastomosis lateral con grapadora quirúrgica, formando un nuevo recto con pared anterior sensible y posterior con peristaltismo.
- Técnica de Soave (Endorectal Pull-through): Se realiza una mucosectomía del recto aganglionar, dejando una manguito muscular (cáliz) a través del cual se desliza el colon sano normoganglionar. Evita la disección pélvica extensa y protege la inervación urogenital.
- Técnica de De la Torre-Mondragón (TERPT): Descenso endorrectal transanal guiado totalmente por vía anal (laparoscopia opcional), sin incisión abdominal, lo que reduce drásticamente los tiempos de recuperación.
7. Pronóstico y Seguimiento a Largo Plazo
La gran mayoría de los pacientes operados logran una calidad de vida normal. Sin embargo, un porcentaje requiere seguimiento multidisciplinar debido a secuelas postquirúrgicas:
- Incontinencia fecal o ensuciamiento (soiling): Más común en los primeros años post-cirugía, tendiendo a mejorar durante la adolescencia.
- Estreñimiento persistente: Secundario a estenosis de la anastomosis, acalasia del esfínter anal interno o resección incompleta del segmento enfermo.
- Episodios recurrentes de HAEC: Pueden persistir incluso tras la cirugía si existe alteración funcional sostenida de la microbiota o del moco intestinal.