Distrofia Miotónica: cuando el músculo no logra relajarse
Si le pides a una persona con distrofia miotónica que apriete la mano con fuerza y luego la abra rápidamente, notarás algo insólito: sus dedos quedarán bloqueados durante unos segundos, incapaces de responder a la orden de soltar. Este fenómeno, denominado miotonía, da nombre a una de las enfermedades neurogenéticas más complejas, fascinantes y desafiantes de la medicina moderna.
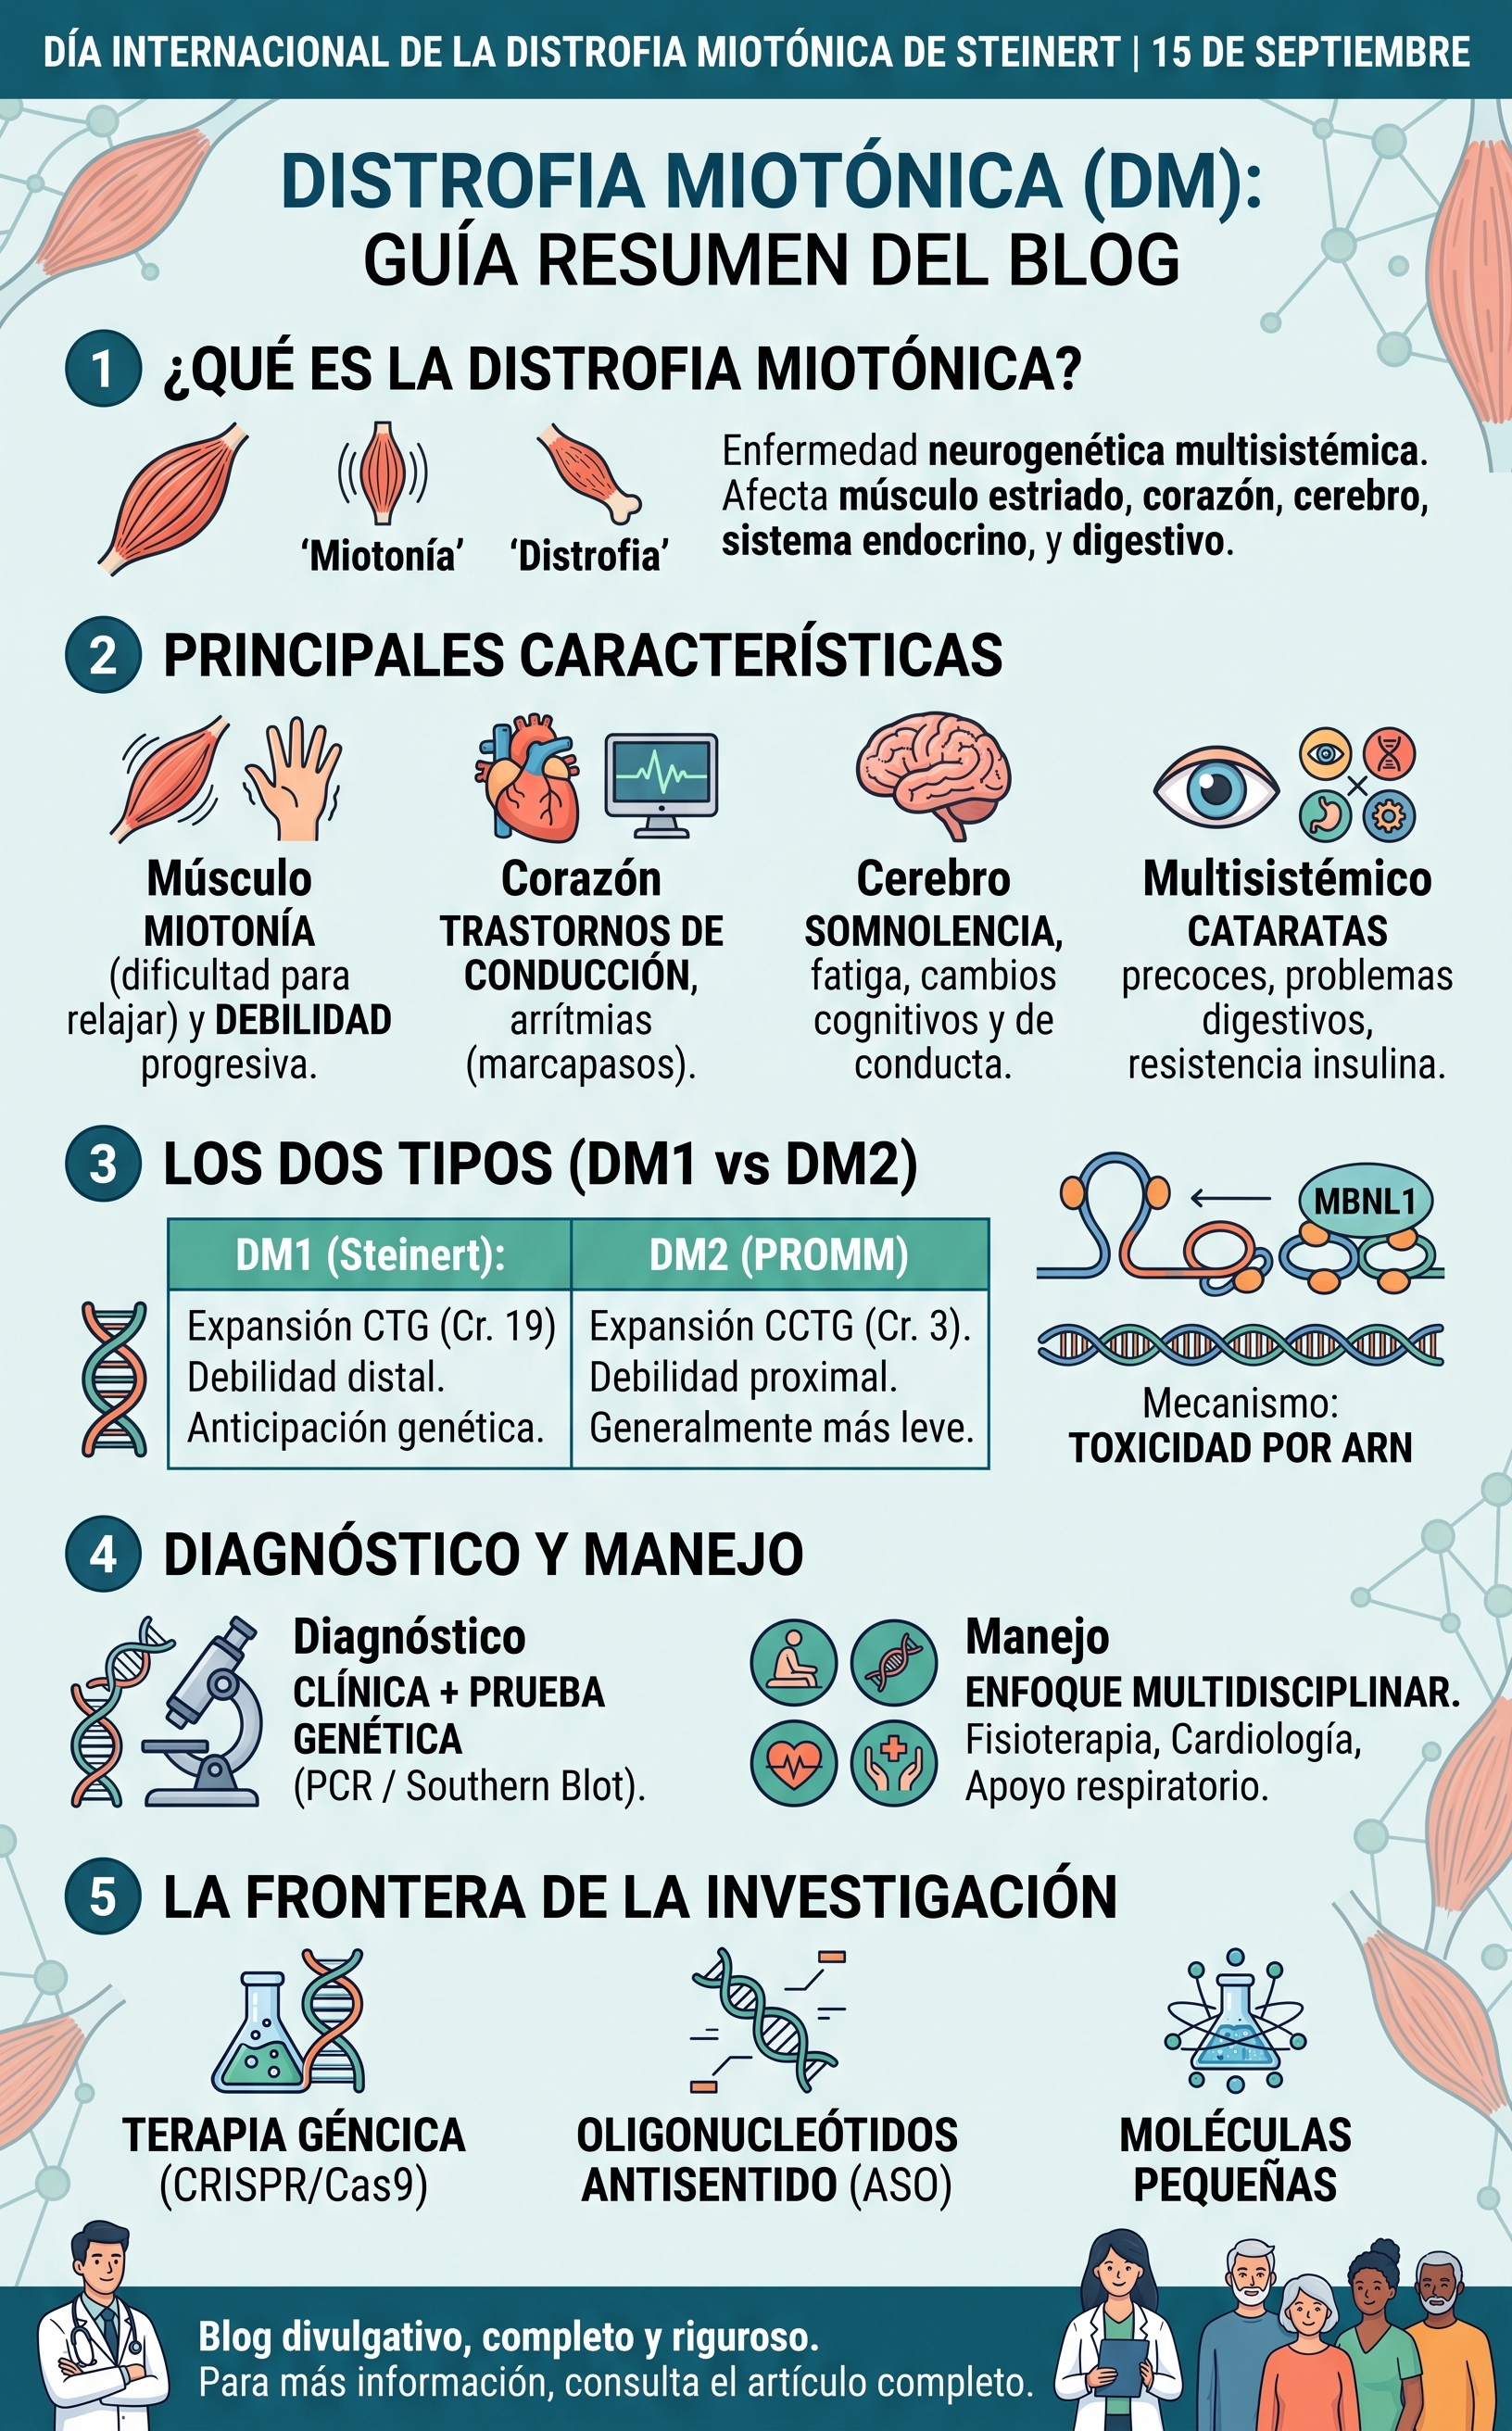
La distrofia miotónica (o enfermedad de Steinert) no es simplemente un problema muscular. Se trata de una enfermedad multisistémica que afecta al corazón, al cerebro, al sistema endocrino y al aparato digestivo. A continuación, exploraremos en detalle sus mecanismos genéticos, sus manifestaciones clínicas y el estado actual de la investigación científica.
¿Qué es la Distrofia Miotónica?
La distrofia miotónica es una enfermedad hereditaria rara que se encuadra dentro de las distrofias musculares. Es la forma más común de distrofia muscular de inicio en la edad adulta, con una prevalencia estimada de 1 por cada 8.000 personas en todo el mundo.
Se caracteriza por una combinación de dos elementos principales:
- Miotonía: La incapacidad del músculo estriado para relajarse voluntaria y rápidamente tras una contracción.
- Distrofia muscular: El debilitamiento progresivo y la atrofia del tejido muscular a lo largo del tiempo.
A diferencia de otras distrofias musculares más conocidas (como la de Duchenne), la distrofia miotónica no se limita al aparato locomotor. Los ARN mensajeros anómalos que genera la mutación causante interfieren en múltiples órganos y tejidos.
Los Tipos: DM1 vs. DM2
Existen dos formas principales de la enfermedad, originadas por mutaciones en genes distintos pero que comparten un mecanismo patogénico similar:
| Característica | Distrofia Miotónica Tipo 1 (DM1 / Steinert) | Distrofia Miotónica Tipo 2 (DM2 / PROMM) |
| Gene afectado | DMPK (Cromosoma 19) | CNBP / ZNF9 (Cromosoma 3) |
| Tipo de mutación | Expansión del triplete CTG | Expansión del tetranucleótido CCTG |
| Músculos afectados | Distales (manos, pies) y faciales | Proximales (hombros, caderas) |
| Severidad | Variable (desde leve hasta congénita grave) | Generalmente más leve, sin forma congénita |
| Anticipación genética | Sí (empeora en generaciones sucesivas) | Muy rara o ausente |
El Mecanismo Genético: La Trampa del ARN
Para entender la distrofia miotónica debemos adentrarnos en la biología molecular. La enfermedad pertenece al grupo de los trastornos por expansión de repeticiones de nucleótidos.
En una persona sana, el gen DMPK contiene entre 5 y 37 repeticiones de la secuencia de ADN CTG. En una persona con DM1, este segmento se expande anormalmente, pudiendo alcanzar desde 50 hasta miles de repeticiones.
Población general : [CTG] 5 a 37 repeticiones Sintomático leve : [CTG] 50 a 150 repeticiones DM1 Clásica : [CTG] 100 a 1.000 repeticiones DM1 Congénita : [CTG] > 1.000 repeticiones
El fenómeno de la toxicidad por ARN
Durante mucho tiempo se pensó que la enfermedad se debía a la pérdida de función de la proteína DMPK. Hoy sabemos que el verdadero culpable es el ARN mensajero mutado.
- El gen expandido se transcribe en una molécula de ARN gigantesca que contiene cientos de repeticiones CUG.
- Estas secuencias forman estructuras secundarias plegadas (horquillas) que el núcleo celular no puede procesar correctamente.
- El ARN mutado queda atrapado formando focos nucleares que secuestran proteínas clave para la célula, en particular la familia de proteínas MBNL1 (Muscleblind-like).
- La pérdida de MBNL1 altera el splicing alternativo (el "corte y empalme" génico) de docenas de otros genes en el cuerpo. Por ejemplo, el fallo en el splicing del canal de cloro muscular (CLCN1) causa la miotonía, mientras que la alteración en el receptor de insulina provoca resistencia a la insulina.
Fenómeno de Anticipación Genética
Una de las particularidades más extremas de la DM1 es la anticipación. Al heredarse el gen alterado, el número de repeticiones CTG tiende a aumentar en el óvulo o espermatozoide. Esto significa que los hijos suelen desarrollar la enfermedad a una edad más temprana y con mayor gravedad que sus progenitores.
Manifestaciones Clínicas: Más allá del Músculo
La distrofia miotónica afecta a casi todos los sistemas del organismo:
- Aparato Muscular: Debilidad en los músculos de la cara (dando un aspecto característico con párpados caídos o ptosis palpebral), flexores del cuello y extremidades distales. La dificultad para tragar (disfagia) y la miotonía en las manos son frecuentes.
- Sistema Cardiovascular: Es la segunda causa de mortalidad en estos pacientes. Se producen trastornos de la conducción eléctrica del corazón (bloqueos auriculoventriculares, arritmias) que pueden requerir la implantación de un marcapasos.
- Sistema Respiratorio: La debilidad del diafragma y de los músculos intercostales puede provocar hipoventilación, especialmente durante el sueño, favoreciendo infecciones respiratorias.
- Sistema Nervioso Central: Somnolencia diurna excesiva, fatiga crónica, apatía y alteraciones ejecutivas cognitivas.
- Sistema Endocrino: Resistencia a la insulina (diabetes tipo 2), cataratas precoces (a menudo antes de los 50 años), atrofia testicular y calvicie precoz en varones.
Diagnóstico y Manejo Multidisciplinar
El diagnóstico combina la sospecha clínica ante la presencia de miotonía y debilidad distal con la prueba genético-molecular mediante PCR o transferencia Southern (Southern blot), que permite cuantificar el tamaño de la expansión de tripletes.
¿Existe curación?
En la actualidad no existe un tratamiento curativo para la distrofia miotónica. Sin embargo, el abordaje médico ha avanzado enormemente enfocado en la prevención de complicaciones y la mejora de la calidad de vida:
- Miotonía: Tratamientos farmacológicos con bloqueadores de los canales de sodio (como la mexiletina) reducen la rigidez muscular.
- Cardiología: Revisiones anuales con electrocardiograma y holter para detectar arritmias precozmente.
- Soporte respiratorio: Uso de ventilación no invasiva (BiPAP) nocturna si se detecta apnea o hipoventilación.
- Rehabilitación: Fisioterapia adaptada y terapia ocupacional para mantener la movilidad sin agotar el tejido muscular.
La Frontera de la Investigación: Hacia la Terapia Génica
El horizonte científico para la distrofia miotónica es más esperanzador que nunca. Al conocerse con precisión el mecanismo tóxico del ARN, la investigación se centra en:
- Oligonucleótidos Antisentido (ASO): Pequeñas secuencias sintéticas de ADN/ARN diseñadas para unirse específicamente al ARN mutado y favorecer su destrucción por enzimas celulares, liberando así a las proteínas secuestradas (MBNL1).
- Edición Génica mediante CRISPR/Cas9: Estrategias dirigidas a "cortar" las repeticiones CTG excesivas directamente en la secuencia del ADN celular.
- Moléculas Pequeñas: Fármacos capaces de disolver los focos nucleares de ARN o impedir que se unan a las proteínas reguladoras.
La distrofia miotónica sigue siendo un desafío médico complejo, pero el avance de las terapias de precisión basadas en ARN está transformando gradualmente una enfermedad históricamente inabordable en un campo pionero para la medicina genética del futuro.
Últimas noticias sobre Distrofia miotónica de Steinert
Últimas noticias