Asociación Española Síndrome de Wiedemann-Steiner
Síndrome de Wiedemann-Steiner: desentrañando una variante genética poco frecuente
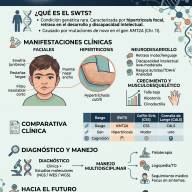
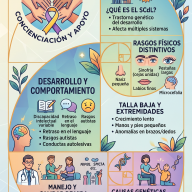
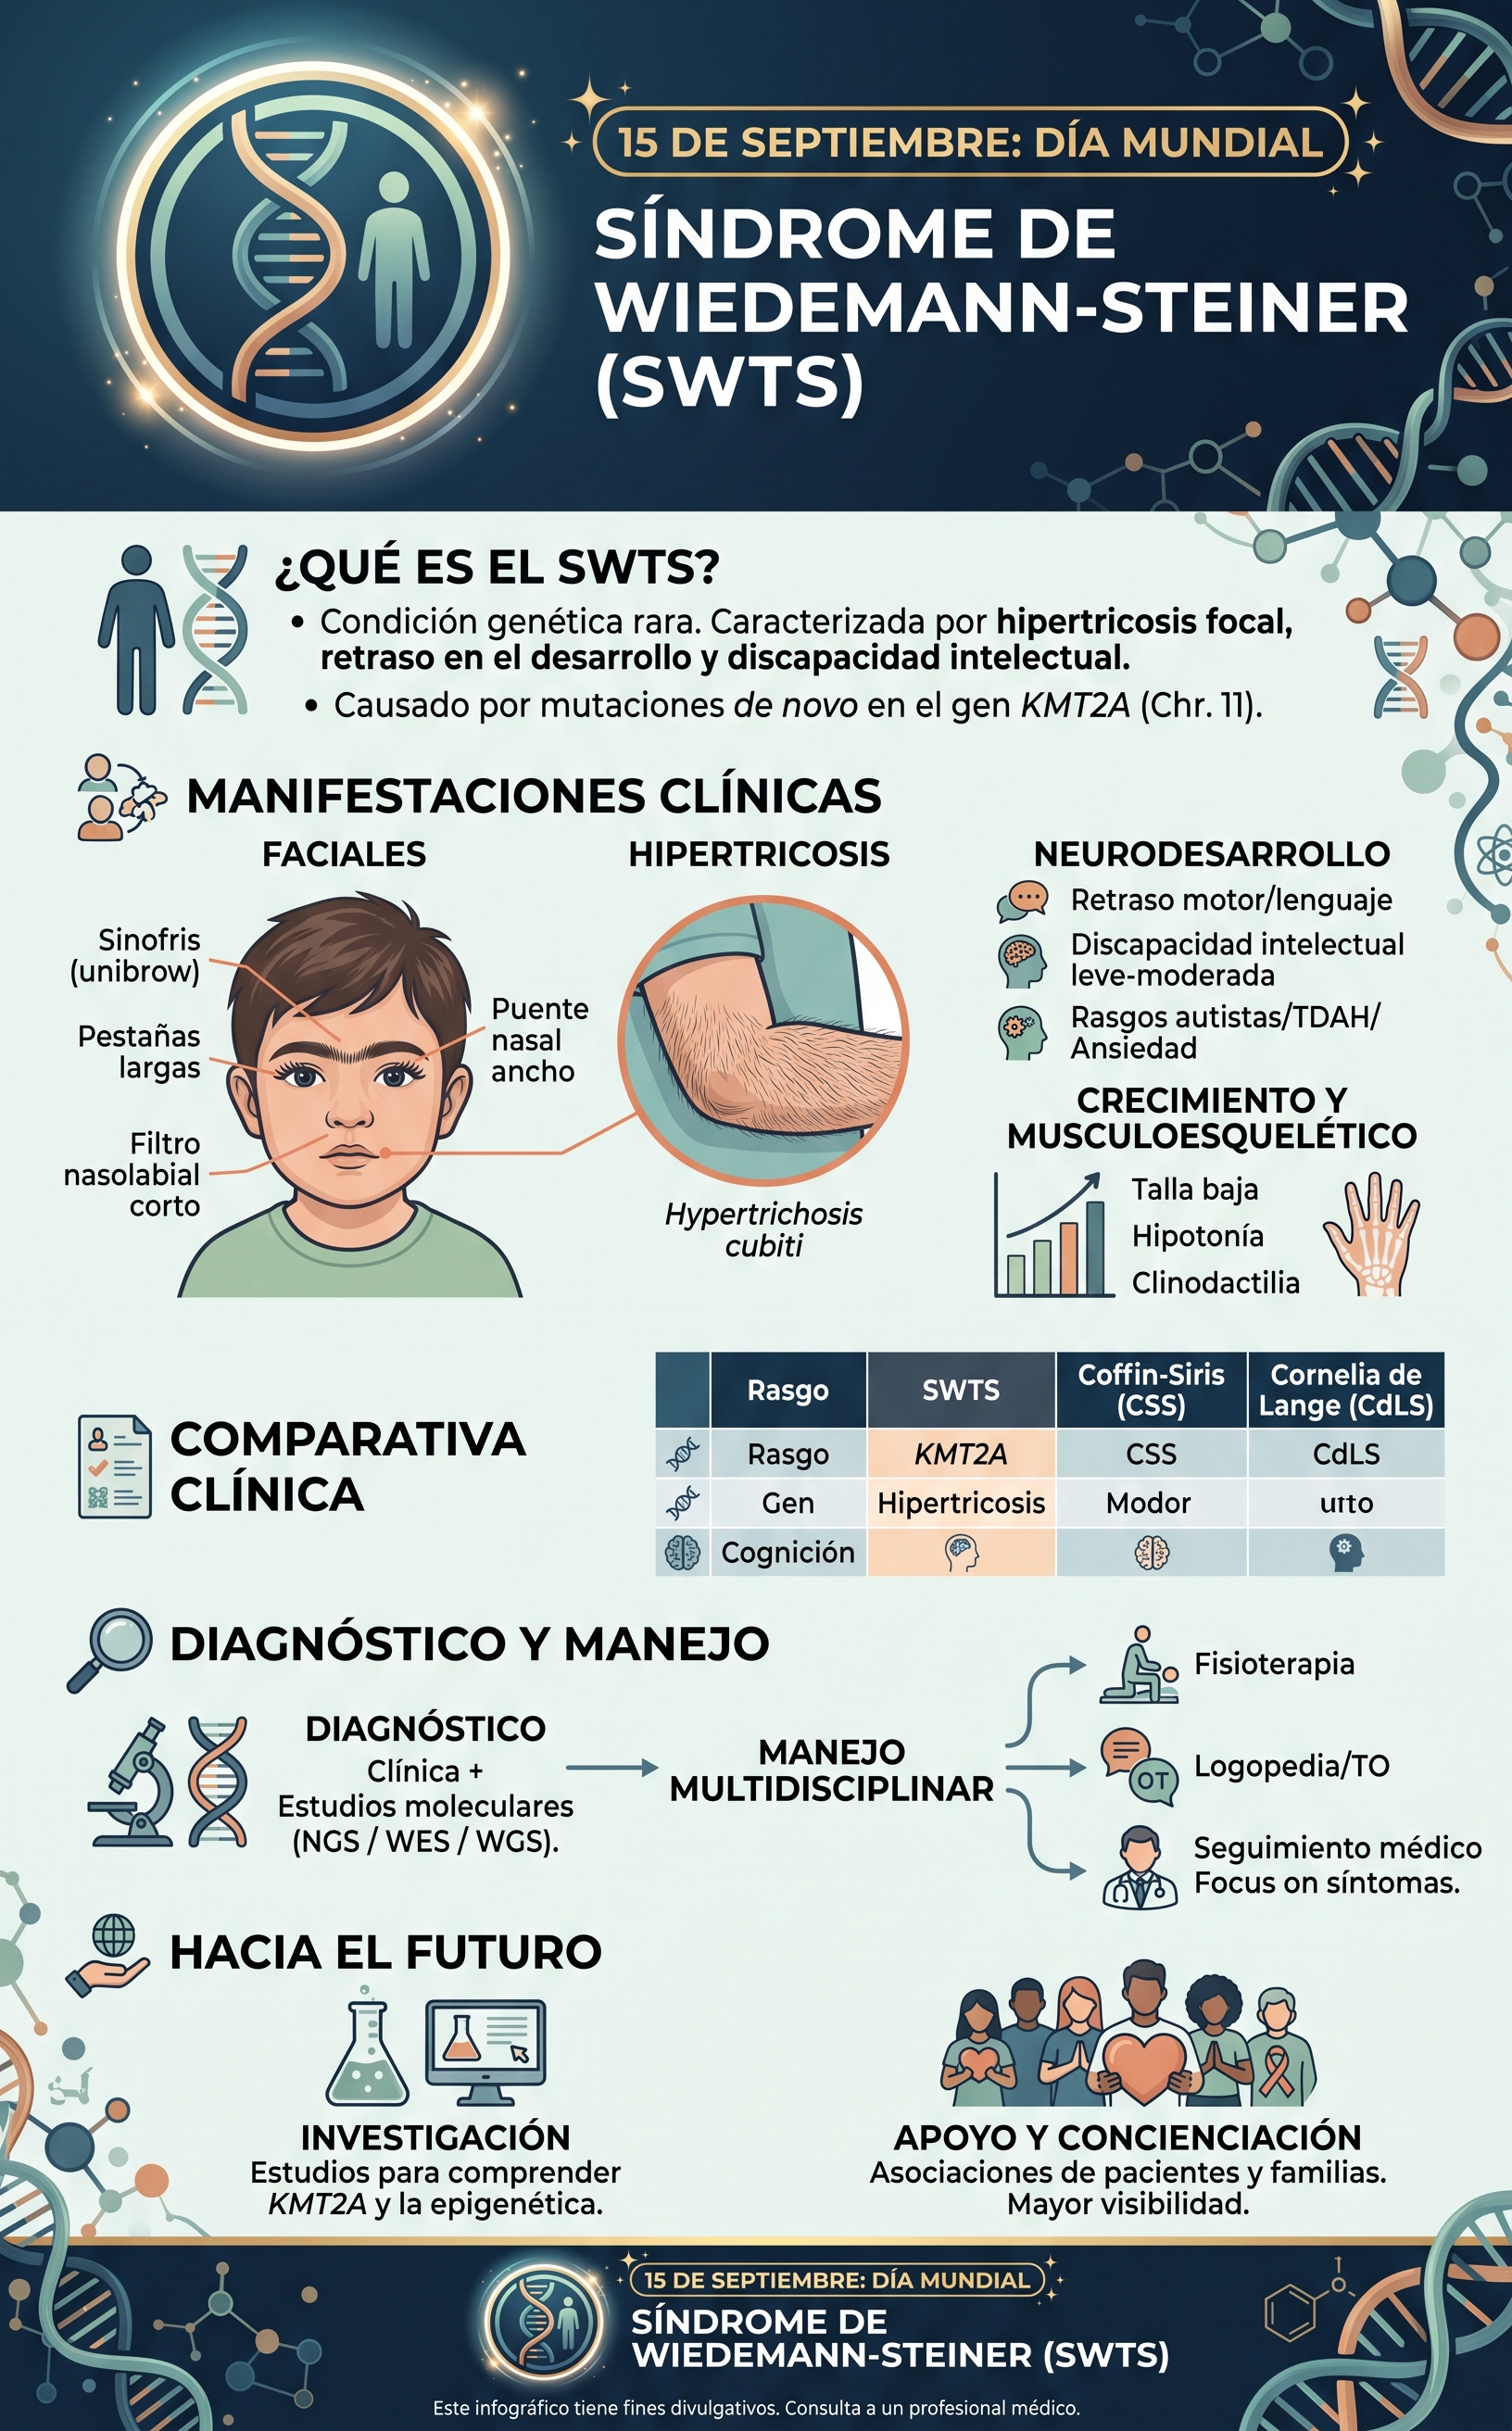
El Síndrome de Wiedemann-Steiner (SWTS) es una condición genética rara que destaca por una combinación de características muy específicas: hipertricosis (exceso de vello) en zonas concretas del cuerpo, retraso en el neurodesarrollo, discapacidad intelectual de intensidad variable y rasgos faciales distintivos.
Descrito inicialmente en 1989 por el pediatra alemán Hans-Rudolf Wiedemann y detallado posteriormente por Richard Steiner en el año 2000, este trastorno ha pasado de ser un enigma clínico de difícil diagnóstico a una entidad molecularmente definible gracias a los avances de la secuenciación genética moderna.
Etiología Genética: El Papel Central del Gen KMT2A
El origen del Síndrome de Wiedemann-Steiner se localiza en mutaciones del gen KMT2A (anteriormente denominado MLL), situado en el brazo largo del cromosoma 11 (11q23.3).
- Mecanismo Epigenético: El gen KMT2A codifica una enzima (histona metiltransferasa) fundamental para la regulación epigenética. Esta enzima modifica la estructura de la cromatina para "activar" o "silenciar" la expresión de múltiples genes esenciales durante la embriogénesis y el desarrollo del sistema nervioso.
- Patrón de Herencia: La inmensa mayoría de los casos de SWTS aparecen como una mutación de novo (espontánea), lo que significa que surge por primera vez en el individuo afectado sin que existan antecedentes en la familia. Sigue un patrón de herencia autosómico dominante, por lo que alterar una sola de las dos copias del gen basta para manifestar el síndrome.
Cuadro Clínico y Manifestaciones Principales
La presentación del Síndrome de Wiedemann-Steiner es muy heterogénea. Sin embargo, la coincidencia de varios signos clave orienta el diagnóstico clínico:
1. Hipertricosis y Dismorfia Facial
- Hipertricosis de Codos (Hypertrichosis cubiti): La presencia de vello denso y alargado en la zona de los codos es el signo fenotípico más característico del síndrome. Aunque es un hallazgo clave, en algunos lactantes o niños muy pequeños puede tardar en ser evidente.
- Fenotipo Facial Característico: Suele incluir cejas pobladas o unidas en la línea media (sinofris), pestañas notablemente largas, hendiduras palpebrales inclinadas hacia abajo, puente nasal ancho y un filtro nasolabial corto.
2. Neurodesarrollo y Perfil Conductual
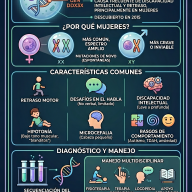
- Retraso Motor y del Lenguaje: Es habitual que los hitos del desarrollo (sentarse, caminar, articular las primeras palabras) se alcancen más tarde de lo habitual.
- Capacidad Cognitiva: La mayoría de los individuos presentan discapacidad intelectual, predominantemente de grado leve a moderado.
- Conducta y Procesamiento Sensorial: Se observan con frecuencia rasgos dentro del espectro autista, déficit de atención e hiperactividad (TDAH), ansiedad o dificultades para procesar estímulos sensoriales.
3. Crecimiento y Sistema Musculoesquelético
- Talla Baja: Retraso en el crecimiento tanto intrauterino como postnatal.
- Hipotonía: Tono muscular disminuido durante la infancia temprana, lo que contribuye al retraso motor.
- Anomalías Digitales: Manos y pies pequeños, con presencia frecuente de clinodactilia (desviación o curvatura del quinto dedo).
Comparativa Clínica: SWTS frente a otros Síndromes Genéticos
Debido a la superposición de rasgos físicos y del desarrollo con otras enfermedades raras, el diagnóstico diferencial requiere precisar sutiles matices clínicos:
| Característica | Síndrome de Wiedemann-Steiner (SWTS) | Síndrome de Coffin-Siris (CSS) | Síndrome de Cornelia de Lange (CdLS) |
| Gen Afectado | KMT2A | ARID1A, SMARCA4, entre otros | NIPBL, SMC1A, HDAC8 |
| Dato Cutáneo Clave | Hipertricosis focalizada en codos | Hipoplasia o ausencia de la 5ª uña/falange | Hipertricosis generalizada |
| Facciones Faciales | Sinofris, pestañas largas, puente nasal ancho | Boca ancha, labios gruesos, nariz ancha | Sinofris muy marcada, microcefalia, nariz corta |
| Compromiso Cognitivo | Típicamente Leve a Moderado | Variable (de Leve a Severo) | Habitualmente Moderado a Severo |
Diagnóstico y Manejo Multidisciplinar
Confirmación Diagnóstica
Dada la variabilidad de las manifestaciones clínicas, la sospecha debe confirmarse mediante estudios de genética molecular:
- Paneles de Secuenciación Masiva (NGS): Dirigidos a genes asociados a discapacidad intelectual y dismorfia facial.
- Secuenciación del Exoma Completo (WES) o del Genoma (WGS): Indicada cuando los paneles iniciales no arrojan un resultado definitivo, permitiendo identificar variaciones en KMT2A.
Abordaje Terapéutico
Actualmente no existe un tratamiento curativo orientado a corregir la alteración genética. El abordaje es sintomático y se fundamenta en la intervención temprana multidisciplinar:
- Estimulación Temprana y Fisioterapia: Esencial para mejorar la hipotonía y el desarrollo motor.
- Logopedia y Terapia Ocupacional: Centradas en favorecer la comunicación (verbal o alternativa), la deglución y la integración sensorial.
- Seguimiento Médico Continuo: Evaluaciones periódicas por parte de neuropediatría, endocrinología (seguimiento del crecimiento) y revisiones oftalmológicas u odontológicas según las necesidades particulares de cada persona.