El síndrome de haploinsuficiencia de A20 (conocido por sus siglas HA20) es una enfermedad autoinflamatoria monogénica de reciente descubrimiento. Descrita por primera vez en 2016 por investigadores de los Institutos Nacionales de Salud (NIH) de Estados Unidos, representa un hito en la comprensión de cómo el sistema inmunitario regula sus propios frenos.
Aunque se trata de una patología ultrarrara, su estudio ha permitido dar nombre y tratamiento a familias que durante generaciones sufrieron síntomas graves e inexplicables.
El mecanismo biológico: ¿Qué falla en la célula?
Para comprender el HA20 es útil imaginar el sistema inmunitario innato como el motor de un vehículo. Ante una infección o amenaza, el motor acelera para producir inflamación y defender al organismo.

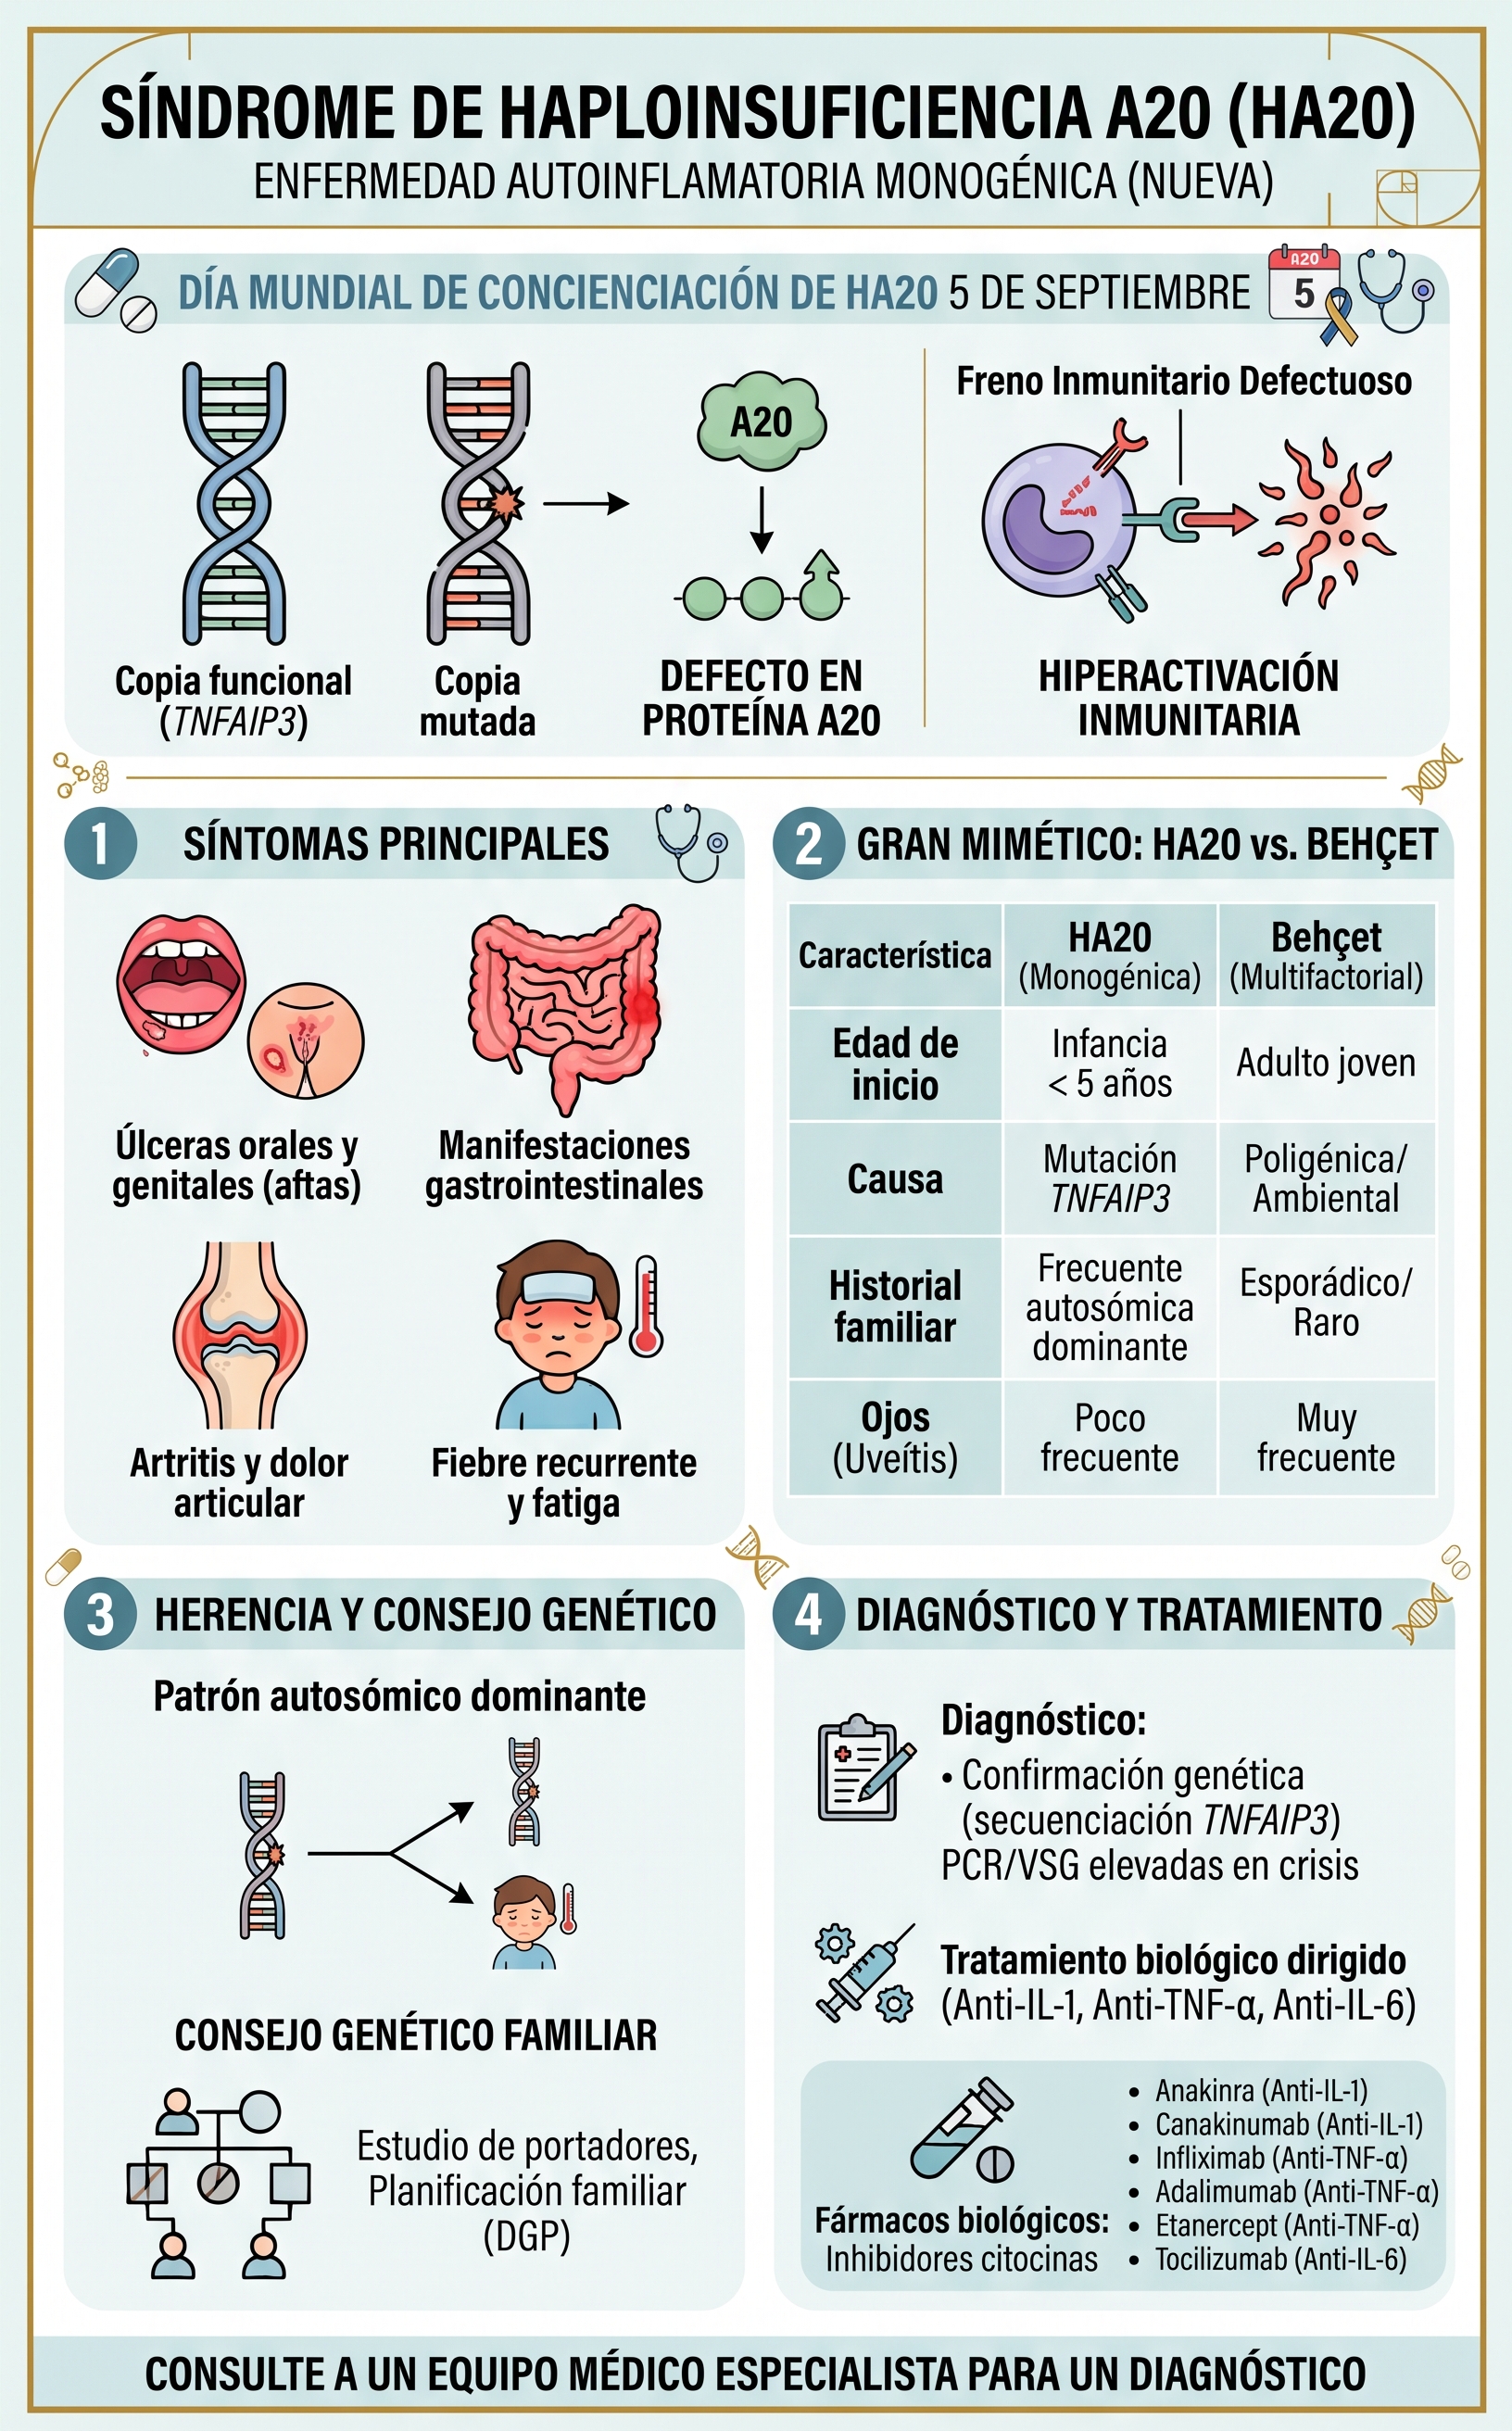
- El papel del gen TNFAIP3: Este gen es el encargado de fabricar una proteína crucial llamada A20.
- La función de la proteína A20: Funciona como el freno de mano del motor inmune. En concreto, bloquea una vía de señalización celular llamada NF-κB (Factor Nuclear Kappa B).
- El efecto de la haploinsuficiencia: Las personas con HA20 nacen con una mutación en una de las dos copias del gen TNFAIP3. Al tener solo una copia funcional, la célula produce aproximadamente la mitad de la proteína A20 necesaria. Sin suficiente "freno", la vía NF-κB se mantiene hiperactiva, desencadenando brotes inflamatorios masivos sin que exista un virus o bacteria real.
Cuadro clínico: ¿Cómo se manifiesta?
La presentación del HA20 es muy heterogénea, incluso entre miembros de una misma familia que comparten la misma mutación. Los síntomas suelen debutar en la primera infancia (a menudo antes de los 5 años):
- Aftosis mucocutánea severa: Aftas bucales y úlceras genitales dolorosas y recurrentes.
- Afectación gastrointestinal: Dolor abdominal, diarreas con sangre y úlceras en el tubo digestivo que recuerdan a la enfermedad inflamatoria intestinal.
- Compromiso articular: Artritis (inflamación con hinchazón) o artralgias (dolor articular) que afectan a pequeñas y grandes articulaciones.
- Manifestaciones cutáneas: Eritema nudoso, pústulas, abscesos recurrentes o foliculitis.
- Fiebre recurrente: Brotes de fiebre alta no infecciosa acompañados de fatiga extrema.
Gran mimético: HA20 frente a la Enfermedad de Behçet
Durante décadas, muchos pacientes con HA20 fueron diagnosticados erróneamente de Enfermedad de Behçet, debido a que la combinación de úlceras orales, úlceras genitales y lesiones cutáneas es prácticamente idéntica en ambas condiciones. Sin embargo, existen diferencias clave:
| Característica | Haploinsuficiencia de A20 (HA20) | Enfermedad de Behçet |
| Causa | Monogénica: Mutación directa en el gen TNFAIP3 (herencia autosómica dominante). | Multifactorial: Asociación poligénica (ej. HLA-B51) y factores ambientales. |
| Edad de inicio | Muy temprano (habitualmente en la infancia o primeros años de vida). | Típico en adultos jóvenes (entre los 20 y 40 años). |
| Historial familiar | Frecuente (varias generaciones afectadas en la misma familia). | Esporádico (raro ver múltiples casos en una misma familia). |
| Uveítis (ojos) | Poco frecuente. | Muy frecuente y potencialmente grave (vASCulitis retiniana). |
| Fenómeno de Patergia | Negativo (la puncion con aguja no genera pústula). | Frecuentemente positivo. |
Diagnóstico y abordaje terapéutico
El diagnóstico definitivo de HA20 solo se alcanza mediante un estudio genético que identifique la mutación en TNFAIP3. Durante las crisis, los análisis muestran una elevación drástica de la Proteína C Reactiva (PCR) y la Velocidad de Sedimentación Globular (VSG).
Dado que es una enfermedad genética, no existe una cura definitiva, por lo que el tratamiento busca apagar la cascada inflamatoria y prevenir daños tisulares a largo plazo:
- Tratamiento de primera línea: La colchicina y los corticoides orales se utilizan para controlar brotes leves o moderados.
- Terapia biológica: En casos moderados a severos, los fármacos dirigidos contra citocinas específicas —como los anti-IL-1 (anakinra, canakinumab), anti-TNF (infliximab, adalimumab) o anti-IL-6 (tocilizumab)— han demostrado una elevada eficacia para inducir la remisión.
Terapia biológica según el síntoma predominante
Al ser una enfermedad caracterizada por una hiperactivación de citocinas proinflamatorias, el tratamiento biológico no busca curar el gen, sino bloquear de forma precisa la molécula responsable del brote dominante:
| Síntoma o manifestación predominante | Fármaco biológico de elección | Mecanismo de acción principal |
| Fiebre recurrente y artritis | Anti-IL-1 (anakinra, canakinumab) | Bloquean la interleucina-1, deteniendo las crisis febriles y la inflamación articular. |
| Aftosis severa y úlceras digestivas | Anti-TNF (infliximab, adalimumab) | Neutralizan el TNF-α, curando las lesiones mucosas en boca, genitales y tubo digestivo. |
| Inflamación sistémica refractaria | Anti-IL-6 (tocilizumab) | Inhiben la interleucina-6 cuando existe resistencia o intolerancia a los otros tratamientos. |
Patrón de herencia y consejo genético
La haploinsuficiencia de A20 se transmite de forma autosómica dominante, lo que significa que poseer una sola copia alterada del gen TNFAIP3 basta para manifestar la enfermedad. Cada hijo de una persona afectada tiene un 50 % de probabilidad de heredar la mutación en cada embarazo.
Debido a la gran expresividad variable —donde miembros de la misma familia con la misma mutación presentan síntomas muy diferentes—, el consejo genético es fundamental para identificar portadores asintomáticos, evaluar riesgos en la planificación familiar y ofrecer diagnóstico prenatal o preimplantacional si fuera necesario.
Guía para preparar la consulta de asesoramiento genético
Para aprovechar al máximo la cita con el genetista o el reumatólogo pediátrico/de adultos, es recomendable recopilar previamente la siguiente información:
- Arbol genealógico de síntomas: Elaborar un historial familiar detallado de al menos tres generaciones. Registrar no solo quiénes tienen diagnóstico confirmado, sino también a familiares con antecedentes de aftas bucales muy frecuentes, úlceras genitales, problemas digestivos etiquetados como "colon irritable" o psoriasis/artritis sin causa clara.
- Registro de brotes y fotos: Documentar la frecuencia de las crisis y aportar fotografías de alta calidad de las lesiones (aftas, eritemas, pústulas) cuando estén activas.
- Informes previos y analíticas: Llevar los resultados de análisis de sangre anteriores (especialmente si muestran PCR o VSG elevadas durante las fiebres) y biopsias previas si se han realizado.
Objetivos clave a resolver durante la consulta
- Interpretación de la variante: Confirmar si la mutación identificada en TNFAIP3 está clasificada como patogénica o de significado incierto (VUS).
- Cribado familiar: Determinar qué familiares directos (padres, hermanos, hijos) deben realizarse la prueba genética, incluso si están asintomáticos.
- Opciones de reproducción: Informarse sobre las alternativas de planificación familiar, como el diagnóstico genético preimplantacional (DGP) en técnicas de reproducción asistida para evitar la transmisión del gen alterado.