Yellow Brick Road Project | Asociación Española Pies de Sirena
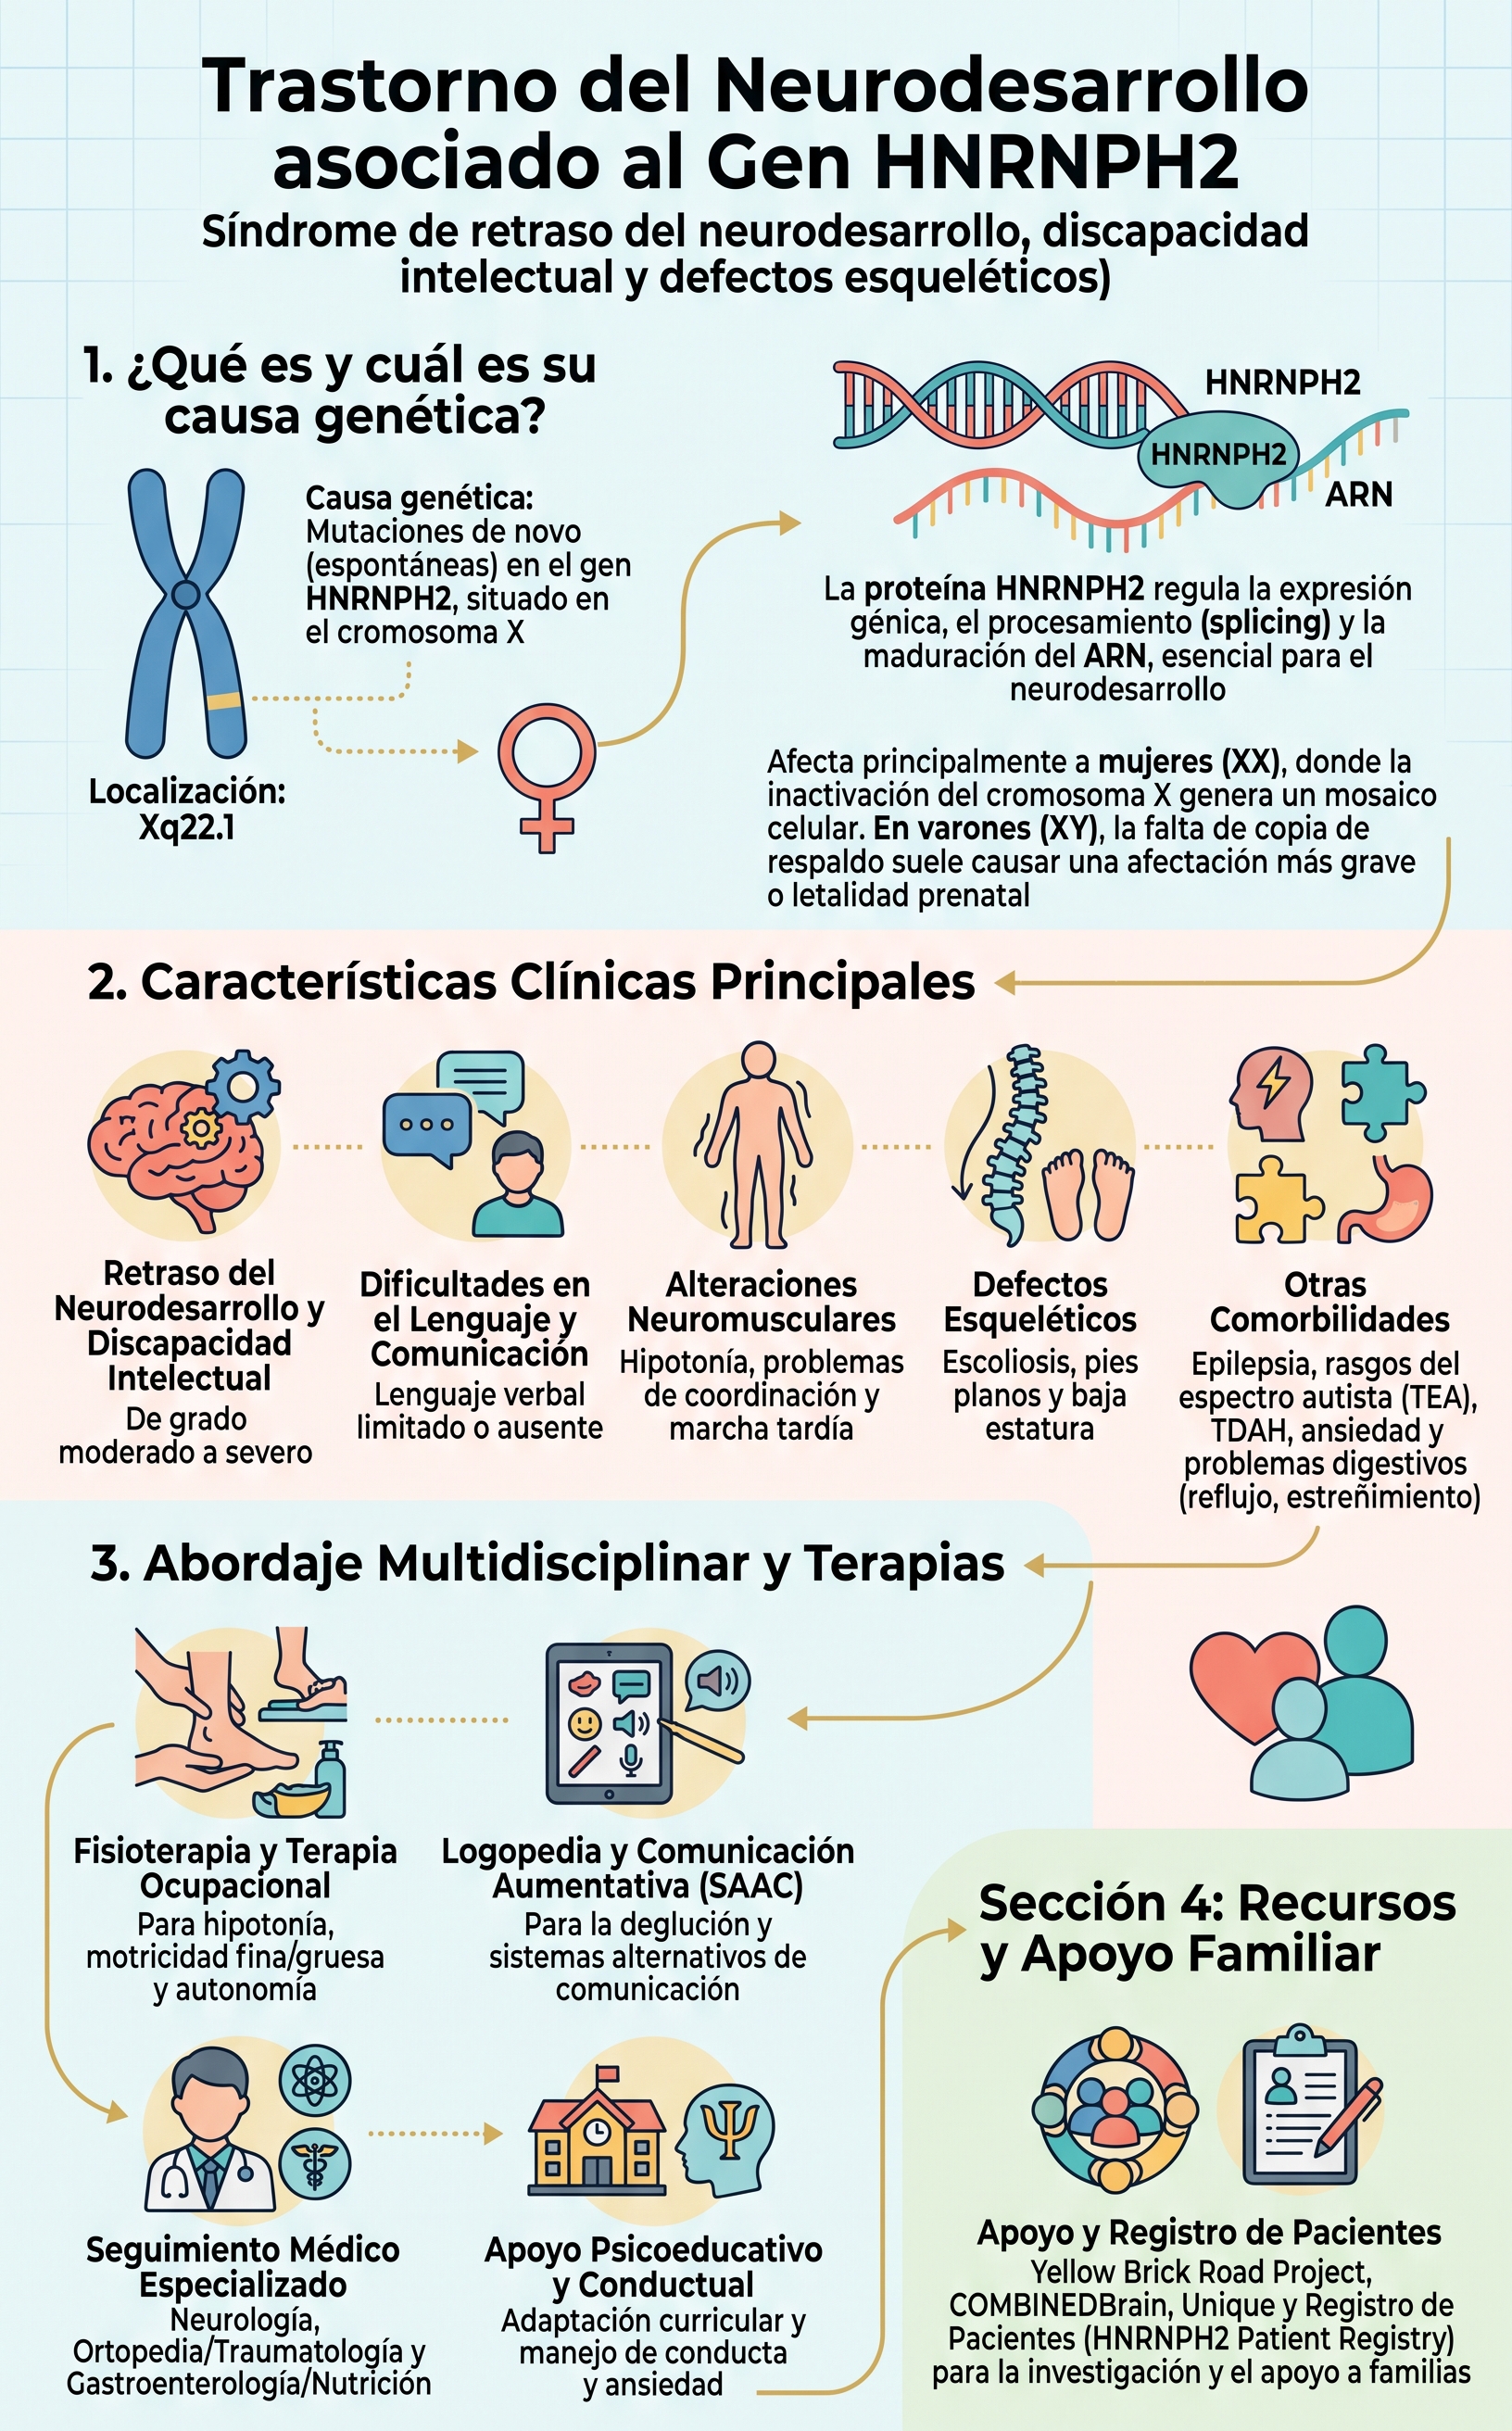
El trastorno del neurodesarrollo asociado al gen HNRNPH2 (también descrito como síndrome de retraso del neurodesarrollo, discapacidad intelectual y defectos esqueléticos) es una condición genética rara ligada al cromosoma X. Se origina debido a cambios o variantes patogénicas en el gen HNRNPH2, el cual interviene de forma directa en el correcto desarrollo y funcionamiento del sistema nervioso central.
Principales características clínicas
El cuadro clínico abarca un espectro diverso de manifestaciones neurológicas, motoras y físicas:
- Retraso global y discapacidad intelectual:
- Defectos esqueléticos y dismorfias: Se manifiestan a través de escoliosis (desviación de la columna), pies planos, baja estatura y características faciales distintivas leves.
- Problemas digestivos y de alimentación: Son frecuentes las dificultades para la deglución, el reflujo gastroesofágico y el estreñimiento crónico.
Causas y diagnóstico
Debido a su ubicación en el cromosoma X, la afección se ha identificado principalmente en mujeres. En la gran mayoría de los pacientes, la variante genética se produce de forma espontánea (de novo), por lo que no suele heredarse de los progenitores. El diagnóstico se confirma mediante estudios moleculares avanzados, tales como paneles genéticos específicos o secuenciación del exoma.
Pautas de seguimiento médico y terapias de apoyo
El abordaje clínico para el trastorno asociado al gen HNRNPH2 es de carácter multidisciplinar. Dado que los síntomas varían de un paciente a otro, el plan de tratamiento se diseña de forma individualizada para mejorar la calidad de vida y potenciar al máximo las capacidades de la persona.
1. Terapias de neurorrehabilitación
- Fisioterapia: Fundamental para tratar la hipotonía, mejorar el equilibrio, corregir la postura y facilitar el desarrollo motor (como el control del tronco y la marcha).
- Terapia ocupacional: Enfocada en fomentar la autonomía en las actividades de la vida diaria, el procesamiento sensorial y la coordinación fina.
- Logopedia y comunicación aumentativa: Ayuda a gestionar las dificultades de deglución y ofrece herramientas alternativas o aumentativas de comunicación (sistemas de símbolos, tableros o dispositivos de apoyo) debido al retraso en el lenguaje verbal.
2. Seguimiento médico especializado
- Neurología pediátrica o de adultos: Control periódico para el manejo y seguimiento de los trastornos del neurodesarrollo y la monitorización de posibles crisis epilépticas, ajustando la medicación anticonvulsiva en caso de ser necesario.
- Traumatología y ortopedia: Vigilancia estrecha de la columna vertebral para la detección temprana y el tratamiento de la escoliosis, además de la valoración de soportes ortopédicos para los pies.
- Nutrición y gastroenterología: Evaluación del estado nutricional, control del reflujo gastroesofágico y manejo del estreñimiento crónico, asegurando una pauta de alimentación segura.
3. Apoyo conductual y educativo
- Intervención psicoeducativa: Adaptación de los programas escolares a las necesidades cognitivas y de aprendizaje específicas del paciente.
- Apoyo psicológico y psiquiátrico: Abordaje de los rasgos del espectro autista, la ansiedad o los problemas de conducta para mejorar el bienestar emocional tanto del paciente como de su entorno familiar.
El gen HNRNPH2 (Heterogeneous Nuclear Ribonucleoprotein H2) codifica una proteína nuclear fundamental llamada ribonucleoproteína nuclear heterogénea H2, la cual pertenece a una familia de proteínas que se unen de forma específica al ARN (ácido ribonucleico).
Su función principal es regular la expresión génica a nivel postranscripcional, actuando como una pieza clave en el procesamiento y maduración del ARN dentro del núcleo celular, especialmente en las neuronas durante el desarrollo del sistema nervioso central.
Funciones moleculares principales
1. Regulación del empalme alternativo (Alternative Splicing)
Es la función más destacada del gen. Tras la transcripción del ADN a ARN mensajero precursor (pre-ARNm), los intrones (secuencias no codificantes) deben eliminarse y los exones (secuencias codificantes) deben unirse.
- La proteína HNRNPH2 reconoce secuencias específicas ricas en guanina (G-quadruplexes y repeticiones de poli-G) en el pre-ARNm.
- Decide qué fragmentos se conservan o descartan, permitiendo que un solo gen pueda producir distintas variantes de una proteína según las necesidades de la célula.
2. Transporte y estabilidad del ARN
- Ayuda a empaquetar y estabilizar las moléculas de ARN dentro del núcleo para evitar su degradación prematura.
- Participa en el transporte del ARN mensajero desde el núcleo hacia el citoplasma, donde será traducido a proteínas activas.
3. Regulación del desarrollo neuronal
- Controla el procesamiento de un conjunto amplio de genes que son críticos para la diferenciación neuronal, la migración celular y la plasticidad sináptica (la capacidad del cerebro para formar y adaptar conexiones).
¿Qué ocurre cuando el gen muta?
Las variantes patogénicas en HNRNPH2 suelen alterar la estructura del dominio de unión al ARN de la proteína. Esto provoca que la proteína pierda su capacidad de unirse correctamente a sus dianas de ARN o que altere la forma en que interactúa con otras proteínas nucleares, desencadenando un efecto dominó: miles de moléculas de ARN no se procesan adecuadamente en las células cerebrales, lo que interfiere con el neurodesarrollo normal y da lugar a las manifestaciones clínicas del síndrome.
Localización cromosómica y patrón de herencia
El gen HNRNPH2 se sitúa en el cromosoma X, concretamente en la región Xq22.1.
Al estar localizado en este cromosoma, el impacto clínico y la forma en que se expresa la alteración varían sensiblemente entre mujeres y hombres.
Expresión según el sexo
1. Presentación en mujeres (XX)
La inmensa mayoría de las personas diagnosticadas con este síndrome son mujeres.
- Inactivación aleatoria del cromosoma X: Las mujeres poseen dos cromosomas X en cada célula, pero uno de ellos se inactiva de forma natural durante el desarrollo embrionario (lyonización).
- Mosaico celular: En algunas células estará activo el cromosoma X con el gen HNRNPH2 mutado y en otras el cromosoma X sano. Esto genera un sesgo funcional que permite que la célula disponga de cierta cantidad de proteína normal.
- Resultado clínico: Aunque la mutación causa un trastorno del neurodesarrollo significativo, la presencia del alelo sano en parte de las células permite la viabilidad embrionaria, dando lugar al cuadro clínico variable descrito en mujeres.
2. Presentación en hombres (XY)
Los varones disponen de un único cromosoma X.
- Ausencia de copia de respaldo: Si el único gen HNRNPH2 del varón presenta una variante patogénica, no existe un segundo cromosoma X para compensar la falta de función o la alteración proteica.
- Mayor severidad: Esto provoca que las mutaciones graves en este gen suelan tener un impacto neurológico mucho más severo en varones, siendo en muchos casos causa de letalidad prenatal o perinatal. Los pocos casos documentados en varones corresponden generalmente a variantes con un efecto funcional más leve o a casos de mosaico genético.
Mecanismo de aparición
En la abrumadora mayoría de los casos, la variante en el gen HNRNPH2 se produce de forma de novo (una mutación espontánea que ocurre en el óvulo o el espermatozoide antes de la concepción). Por tanto:
- Los padres no suelen ser portadores de la variante.
- El riesgo de recurrencia en futuros embarazos para la misma pareja es muy bajo (cercano al 1%, debido a la posibilidad remota de mosaicismo germinal).
Recursos, asociaciones y líneas de investigación
Dado que se trata de una condición ultra-rara, la mayor parte de la información, el apoyo familiar y la investigación avanzada se articulan a través de organizaciones internacionales especializadas y redes globales de pacientes.
1. Organizaciones de pacientes y redes de apoyo
- Yellow Brick Road Project: Es la principal fundación internacional sin ánimo de lucro dedicada exclusivamente al gen HNRNPH2. Fundada por familias de pacientes, lidera la captación de fondos para la investigación clínica, la creación de registros de pacientes y la conexión entre familias de todo el mundo.
- Simons Search Light: Simons Searchlight es un programa internacional de investigación en línea que está creando una base de datos de historia natural, un biobanco y una red de recursos sobre 187 trastornos genéticos raros del desarrollo neurológico.
- COMBINEDBrain: Una alianza internacional de organizaciones de trastornos raros del neurodesarrollo que trabaja para acelerar el desarrollo de biomarcadores y ensayos clínicos dirigidos.
- EURORDIS / NORD: La European Organisation for Rare Diseases y la National Organization for Rare Disorders (EE. UU.) ofrecen directorios de apoyo, guías para pacientes y recursos de orientación sobre la navegación en el sistema sanitario.
2. Registros de pacientes e investigación actual
- HNRNPH2 Patient Registry: Coordinado por equipos de investigación clínica (incluyendo instituciones como el Children's Hospital of Philadelphia y la red del Yellow Brick Road Project), recopila la historia natural de la enfermedad para comprender la evolución del síndrome a lo largo de los años.
- Proyectos de ciencias básicas y modelos celulares: Diferentes laboratorios universitarios estudian actualmente células madre pluripotentes inducidas (iPSC) derivadas de pacientes para observar la dinámica del empalme de ARN (splicing) alterado e identificar moléculas candidatas a tratamiento sintomático o de precisión.
3. Redes de trabajo e información clínica
- Unique (Rare Chromosome Disorder Support Group): Publica guías comprehensivas traducidas a varios idiomas sobre anomalías genéticas y trastornos raros, ofreciendo un punto de encuentro para familias hispanohablantes.
- GeneReviews: Recurso médico donde genetistas y neuropsiquiatras actualizan periódicamente las pautas de manejo clínico, diagnóstico molecular y asesoramiento genético relativas al gen.